投稿日:2026.5.27/更新日:2026.9.16
Precision Clinic Column
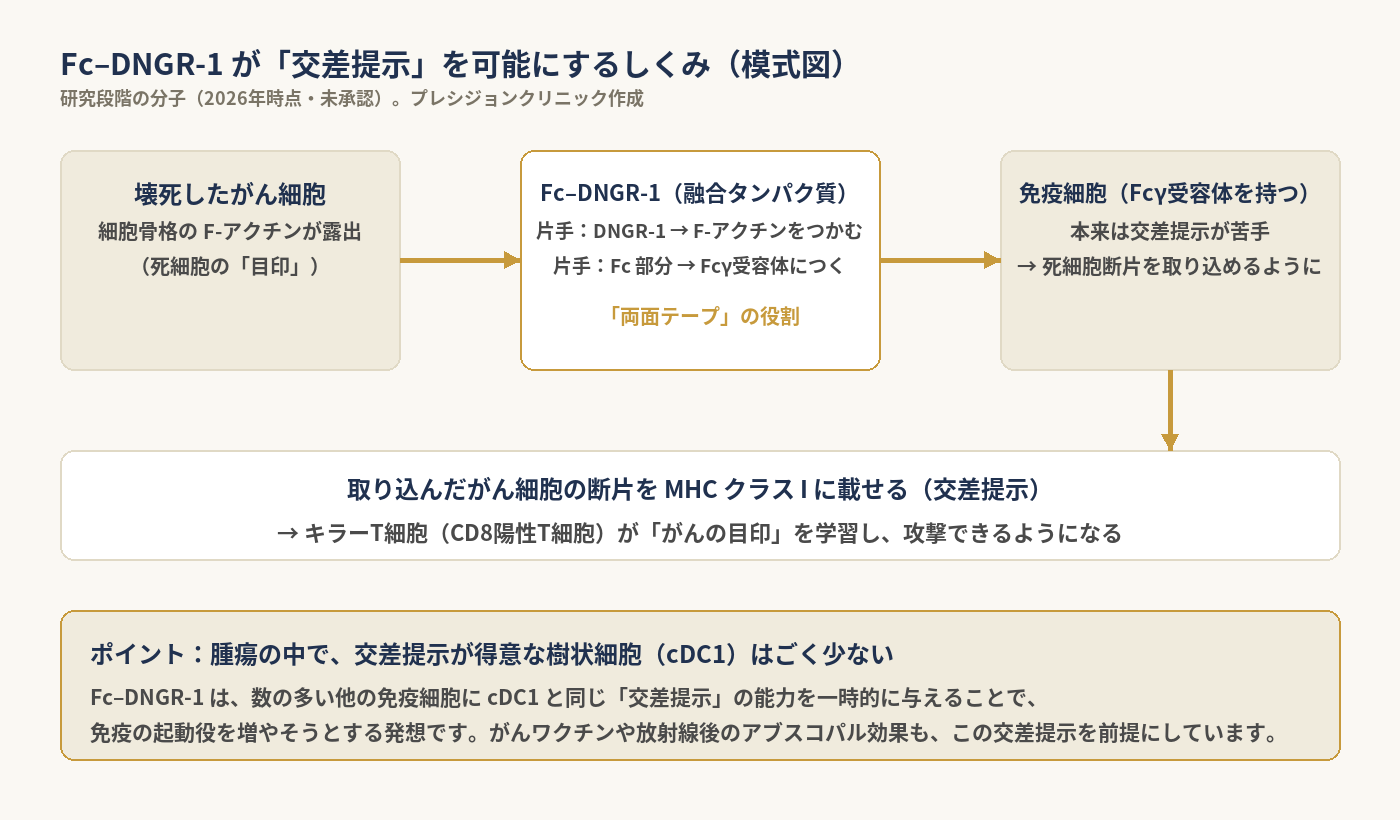
がん免疫の起点となる細胞は、1型樹状細胞(cDC1)だと考えられてきました。死んだがん細胞から目印を拾い、キラーT細胞に教える役目を担う細胞です。ところが、この細胞は腫瘍の中に1%も存在しません。2026年5月、英フランシス・クリック研究所のグループがNature Cancer誌に発表した研究は、この状況に対して「cDC1を増やす」のではなく、すでに腫瘍内に大量にいる別の免疫細胞に、cDC1の能力を貸し出すという手を打ちました[1]。マウスでの前臨床研究ですが、発想として検討に値する内容です。何が示され、何がまだ示されていないのかを、原著の数値に沿って整理します。
この記事でわかること
この研究の核心は、技術そのものより、そこから導かれた一つの結論にあります。死んだがん細胞の抗原をキラーT細胞に提示する能力(交差提示)は、cDC1だけが生まれつき持つ固有の才能ではなく、適切な受容体シグナルを入れてやれば他の細胞にも誘導できる機能である——著者ら自身が考察でこう述べています[1]。もしこれがヒトでも成立するなら、「cDC1が少ないから免疫が働かない腫瘍」に対する打ち手が一つ増えることになります。
研究チームはまず、ヒトのがん組織で抗原提示細胞がどう分布しているかを調べました。12種類のがん・589検体・498,023細胞を統合した単一細胞RNAシークエンスのアトラスを用いた解析です[1]。結果、cDC1はcDC2に数で劣り、そのcDC2はさらに古典的単球に数で劣っていました。この序列は転移巣でも、腫瘍周囲の正常組織でも変わりませんでした。マウスの腫瘍モデル(MCA205・MC38・BRAFV600E)でも同様で、時期やモデルを問わず、cDC1は骨髄系抗原提示細胞の1%未満にとどまりました[1]。
ここまでは既知の課題です。今回の研究が加えたのは、「位置」という視点でした。Fc–DNGR-1を蛍光標識のイメージング試薬として使い、腫瘍内の壊死巣を可視化したところ——cDC1は血管の近く、壊死巣から離れた辺縁部に位置していました。一方、CD103陰性の非cDC1(cDC2・単球由来細胞)は腫瘍全体に分布し、壊死巣の境界部および内部にまで入り込んでいました[1]。
つまり、抗原の供給源(壊死したがん細胞)のすぐそばにいるのは、交差提示を苦手とする細胞のほうだった、ということです。数でも位置でも、適材が適所にいない。この二重のミスマッチが、今回の設計の出発点になっています。
| 腫瘍内の抗原提示細胞 | cDC1(1型樹状細胞) | cDC2・単球由来細胞 |
|---|---|---|
| 腫瘍内の数 | 1%未満(マウス骨髄系APC中) | 大多数を占める。進行に伴い単球由来細胞が増加 |
| 壊死巣との位置関係 | 血管側・遠い | 境界部から内部まで入り込んでいる |
| DNGR-1(CLEC9A) | 発現あり(F-アクチンを認識できる) | ヒト・マウスとも発現なし |
| Fcγ受容体 | ほぼ発現なし(組織を問わず低値) | 腫瘍内で高発現(FcγRI・FcγRIV等)。脾臓・所属リンパ節では低い |
| 死細胞の貪食・交差提示 | 得意 | 不得手(基礎的な取り込みにとどまる) |
| 今回の戦略上の意味 | 能力はあるが数と位置が足りない | 数と位置は揃っている。能力だけを外から与える |
出典:Castro-Dopico T ほか. Nature Cancer 2026[1]。ヒトデータは12がん種・589検体・498,023細胞の単一細胞RNAシークエンス統合アトラスに基づく。
標的として選ばれたのは、細胞が壊死(ネクローシス)して膜が破れたときに露出するF-アクチンです。ここは誤解されやすい点なので明記します。この分子は、生きた細胞にもアポトーシス(プログラムされた細胞死)を起こした細胞にも結合しません。膜構造が失われた壊死細胞だけに結合することが、フローサイトメトリーで確認されています[1]。アポトーシス細胞表面のホスファチジルセリンを標的とする従来のアプローチとは、別系統の設計です。
| 項目 | 内容 |
|---|---|
| 研究の段階 | 前臨床(マウス腫瘍モデル+ヒト細胞のin vitro)。ヒト臨床試験は未実施 |
| 標的 | 壊死細胞に露出したF-アクチン。生細胞・アポトーシス細胞には結合しない |
| 分子ツール | Fc–DNGR-1(DNGR-1細胞外ドメイン+マウスIgG2a Fc)。および新規抗F-アクチン抗体AFA |
| 結合の強さ | 壊死細胞への結合 EC50=4.82 nM(比較したFc–LOX-1は20.57 nM)。貪食誘導はEC50=0.54 nM |
| 交差提示の変化 | 非cDC1はもともと死細胞抗原をほぼ提示できないが、Fc–DNGR-1添加でcDC1と同等の水準まで上昇 |
| 責任受容体 | CRISPRでFcgr1(FcγRI)を欠損させると効果が大きく減弱。Fcgr4欠損では減弱せず。抑制性FcγRIIB欠損の影響は軽微 |
| 細胞内の機序 | FcγRシグナル →SYK・NADPHオキシダーゼ→ ファゴソーム膜の損傷 → 抗原が細胞質へ移行(P2C)→ MHCクラスI経路へ。プロテアソーム阻害薬で消失し、エンドソーム系プロテアーゼ阻害薬では消失しない |
| マウスでの腫瘍制御 | MCA205でドキソルビシン併用および10 Gy放射線併用で増殖抑制。CT26・MC38では単剤でも抑制。用量依存的に効果と生存が改善 |
| 効果の担い手 | 抗CD8α抗体でCD8陽性T細胞を除去すると効果消失。cDC1を欠くBatf3欠損マウスでは効果が保たれた(=cDC1に依存しない) |
| T細胞の質 | 疲弊型(PD-1+TIM-3+)ではなく、前駆型に近いPD-1+TIM-3−のCD8陽性T細胞の割合が増加 |
| ヒト細胞での検証 | ヒト末梢血単球由来細胞でAFAが貪食を促進。抗FcγRIIA阻害抗体またはSYK阻害薬で阻止できた。HLA-DR・CD86の上昇、TNF-α産生も誘導 |
| ICIとの併用 | 本研究では検証されていない。考察で今後の課題として言及されるにとどまる |
出典:Castro-Dopico T, Piot C, Buck MD ほか(責任著者 Reis e Sousa C). Nature Cancer 2026年5月20日オンライン公開. DOI: 10.1038/s43018-026-01168-5[1]
特異性の検証が丁寧に行われている点は評価できます。F-アクチンに結合できない変異体(2WA)と、Fcγ受容体に結合しにくい変異体(N297A・LALA-PG)を作製し、どちらを壊しても効果が消えることを確認しています[1]。つまり「壊死細胞をつかむ」と「免疫細胞をつかむ」の両方が揃わなければ機能しない、という設計どおりの挙動です。逆にFcγ受容体への結合を強めた変異体(GASDALIE)では、ヒト細胞での貪食がさらに促進されました。
※個別症例であり、治療効果には個人差があります
私たちは、進行がんに対する免疫療法は「免疫側」と「がん側(腫瘍微小環境/TME)」の両輪で考えなければ完結しない、という立場をとってきました。免疫細胞が腫瘍の中に入れているかどうか(TIL)が成否を分けるという実感も、日々の診療から得たものです。院長見解:コーパス準拠
その視点から見ると、この論文が示したのは「入れているのに働いていない細胞がいる」という、もう一段先の話です。壊死巣の内部にまで入り込んでいるcDC2や単球は、位置としては最前線にいます。にもかかわらず、目の前の死んだがん細胞から目印を拾ってT細胞に伝える、という仕事をしていない。城壁を越える話でも、細胞を送り込む話でもなく、すでに現地にいる部隊に指示系統をつなぐという発想です。TMEをどう扱うかを考えてきた者として、ここは素直に興味深いと感じます。院長見解:コーパス準拠
もう一点。最終的に患者さまご自身の免疫が再発を防ぐ核になる、というのが私たちの一貫した立場です。今回の技術は体内の細胞に働きを促す方向、当グループの樹状細胞ワクチン療法は体外で細胞を育てて戻す方向で、手段としては逆向きです。ただ、患者さま自身の免疫を主役に据えるという点では、目指すところは重なります。院長見解:コーパス準拠
DNGR-1がF-アクチンを認識するとSYKを介してファゴソーム膜を不安定化させ、破裂を起こしうることは2021年に報告されています[3]。今回の研究は、FcγRシグナルもまた、SYKとNADPHオキシダーゼを経由してファゴソーム膜を損傷させうることを示しました。マクロファージ株の系で、IgG被覆ビーズを含むファゴソームにガレクチン-3(膜損傷のマーカー)が集積し、これがSYK阻害薬・NADPHオキシダーゼ阻害薬で減弱しています[1]。
つまり受容体は違うが、細胞内の出口は同じだった、という構図です。だからこそ、cDC1固有の受容体(DNGR-1)を持たない細胞でも、Fcγ受容体という別の入り口から同じ経路に載せることができた——これがこの設計が成立した理由と読めます。
ドキソルビシン投与後の腫瘍を解析すると、cDCの数は変わらない一方で、CD88陽性の単球由来細胞が数・割合ともに増加し、しかもそれらのFcγRIとFcγRIIBの発現が上昇していました[1]。標的となる死細胞が増えるだけでなく、受け手側の細胞も増え、受容体も増える。分子ツールにとっては二重に有利な条件が整うことになります。当グループが放射線療法を免疫の「スイッチ」として位置づけてきた文脈とも、機序のレベルでは接点があります。解釈:推論を含む
| 観点 | Fc–DNGR-1/AFA(本論文) | 樹状細胞ワクチン療法(当グループ) |
|---|---|---|
| 操作する場所 | 体内(in vivo) | 体外で培養し戻す(ex vivo) |
| 担い手の細胞 | もともと腫瘍内にいるcDC2・単球由来細胞 | 患者さまの単球から育てた樹状細胞 |
| 抗原の指定 | 指定しない。その場の死細胞に含まれる抗原がそのまま対象 | WT1等のTAA、またはネオアンチゲンを選んで負荷する |
| 利点 | 抗原同定が不要。既製品化しうる | 抗原提示のステップを体外で確認・制御できる |
| 現在の段階 | 前臨床(ヒト臨床試験なし) | 自由診療として実施(保険適用外) |
両者を直接比較した試験は存在しません。どちらが優れているかは、現時点では「わからない」と申し上げるのが正確です。ネオアンチゲンを選んで狙う設計思想についてはなぜ進行がんでもがんワクチンに挑むのかで整理しています。
本コラムで紹介した Fc–DNGR-1 および抗F-アクチン抗体(AFA)は、研究用に作製された実験的な分子です。国内外のいずれにおいても医薬品として承認されておらず、当グループの治療にも使用していません。ヒトを対象とした臨床試験も、本論文の時点では行われていません。
当グループが実施しているのは、がんと診断された患者さまに対する自由診療としての免疫療法(樹状細胞ワクチン療法ほか)です。治療の全体設計は、独自プロトコル SynerTri®(シナトリ/学術名 iCCI)の3本柱——〈アクセル〉樹状細胞ワクチン療法、〈ブレーキ解除〉免疫チェックポイント阻害薬、〈スイッチ〉局所療法——で組み立てます。標準治療である抗がん剤は、この3本柱とは別の土台として位置づけます。
TMEに対する当グループの考え方についてはがん関連線維芽細胞(CAF)標的療法が放射線・免疫療法を増強、複数の免疫療法を組み合わせる設計思想については複合免疫療法とは?種類・特長を解説で扱っています。
⚠ 6つの留保
① ヒトでの交差提示は、まだ直接証明されていない。マウスでは交差提示能の付与が明確に示されました。しかしヒト細胞については、貪食と活性化までは確認されているものの、交差提示そのものを検出できる感度の高いアッセイが確立できていないと著者ら自身が明記しています[1]。ここは「マウスで示された機序がヒトでも同様に働く」という前提を置かなければ埋まらない空白です。
② 免疫チェックポイント阻害薬との併用は未検証。本論文で併用実証されたのは化学療法(ドキソルビシン)と放射線療法のみです。ICIとの併用は考察で今後の課題として挙げられているにとどまります。「免疫療法の効果を高める」という一般化した紹介がなされる場合、この点は必ず確認する必要があります。
③ 投与経路が腫瘍内・腫瘍周囲。マウス実験の多くは腫瘍内(i.t.)または腫瘍周囲への直接投与で行われています。全身投与での半減期は約5時間と短く、著者らも製剤上の課題として認めています。到達困難な深部病変や多発転移をどう扱うかは、この試験デザインでは答えが出ていません。
④ 使われた腫瘍モデルの性質。MCA205(線維肉腫)・MC38・CT26(大腸がん)はいずれも移植腫瘍モデルで、変異負荷が高く免疫原性が比較的良好なことで知られます。著者ら自身が、免疫が入りにくい「コールド」な腫瘍や、自然発生・同所性のモデルでの検証を今後の課題として挙げています。膵臓がんのように線維性の間質が厚い腫瘍で同様に働くかは、別途検証が要ります。解釈:推論を含む
⑤ 標的が壊死細胞に限られる。F-アクチンが露出するのは膜構造が破綻した壊死細胞だけです。アポトーシスが主体となる細胞死では、この分子は結合しません。どの治療がどの様式の細胞死を起こすかによって、期待できる効果は変わりうると考えられます。
⑥ 自己成分を標的にすることの含意。F-アクチンは正常細胞にも存在する自己タンパクです。膜が壊れた細胞にしか露出しないという特異性で成立している設計ですが、長期投与時の自己免疫性有害事象については、前臨床の範囲では評価できません。著者らも、この機序が一部の自己免疫疾患で自然に生じている可能性に言及しています[1]。
これらを踏まえると、現時点で言えるのは「交差提示は誘導可能な機能であることが、マウスで示された」ところまでです。治療選択肢としての評価を語れる段階ではありません。前臨床で有望だった免疫療法が臨床で再現しなかった例は数多くあります。期待と評価は分けて扱う必要があります。
受けられません。マウスとヒト細胞を用いた前臨床研究の段階で、ヒトを対象とした臨床試験は行われていません。医薬品としての承認もありません。当グループでも使用していません。
本論文では検証されていません。併用効果が実際に示されたのは化学療法(ドキソルビシン)と放射線療法です。免疫チェックポイント阻害薬との組み合わせは、著者らが今後の検討課題として挙げているにとどまります。
この技術が認識するF-アクチンは、細胞膜が破綻した壊死細胞の表面にだけ露出するためです。論文では、生きた細胞にもアポトーシス細胞にも結合しないことが確認されています。逆に言えば、アポトーシスが主体の細胞死には適用できない設計です。
操作する場所が逆です。樹状細胞ワクチン療法は、患者さまご自身の細胞を体外へ取り出して樹状細胞に育て、抗原を負荷してから体内へ戻します。今回の技術は、体内にもともといる別種の免疫細胞(cDC2・単球由来細胞)に、人工分子で能力を後付けするものです。また前者は狙う抗原を選びますが、後者は選ばず、その場の死細胞に含まれる抗原がそのまま対象になります。
cDC1の量を日常診療で測定することは一般的ではなく、それ単独で治療方針が決まるものではありません。ただし、免疫細胞が腫瘍内にどれだけ入り込んでいるか(腫瘍浸潤リンパ球)や腫瘍微小環境の状態は、免疫療法の設計を考えるうえで参考になる情報です。ご自身の状況については、担当医または当院の医療相談でご確認ください。
出典(一次情報)
※本文中の数値・実験条件はすべて出典[1]の原著論文に基づきます。当グループの解釈・推論を含む記述には、本文中に「解釈:推論を含む」と明示しています。

監修医師
矢﨑 雄一郎医師
免疫療法・研究開発
東海大学医学部を卒業後、消化器外科医として医療機関に従事したのち、東京大学医科学研究所で免疫療法(樹状細胞ワクチン療法)の開発に従事。現在はプレシジョンメディカルケア理事長として活躍中。専門分野は免疫療法及び消化器外科。著書『免疫力をあなどるな!』をはじめ、医学書の執筆も手がけ、医療知識の普及にも貢献。免疫療法の開発企業であるテラ株式会社の創業者。
CATEGORY
2026.9.18